
一、认证概述
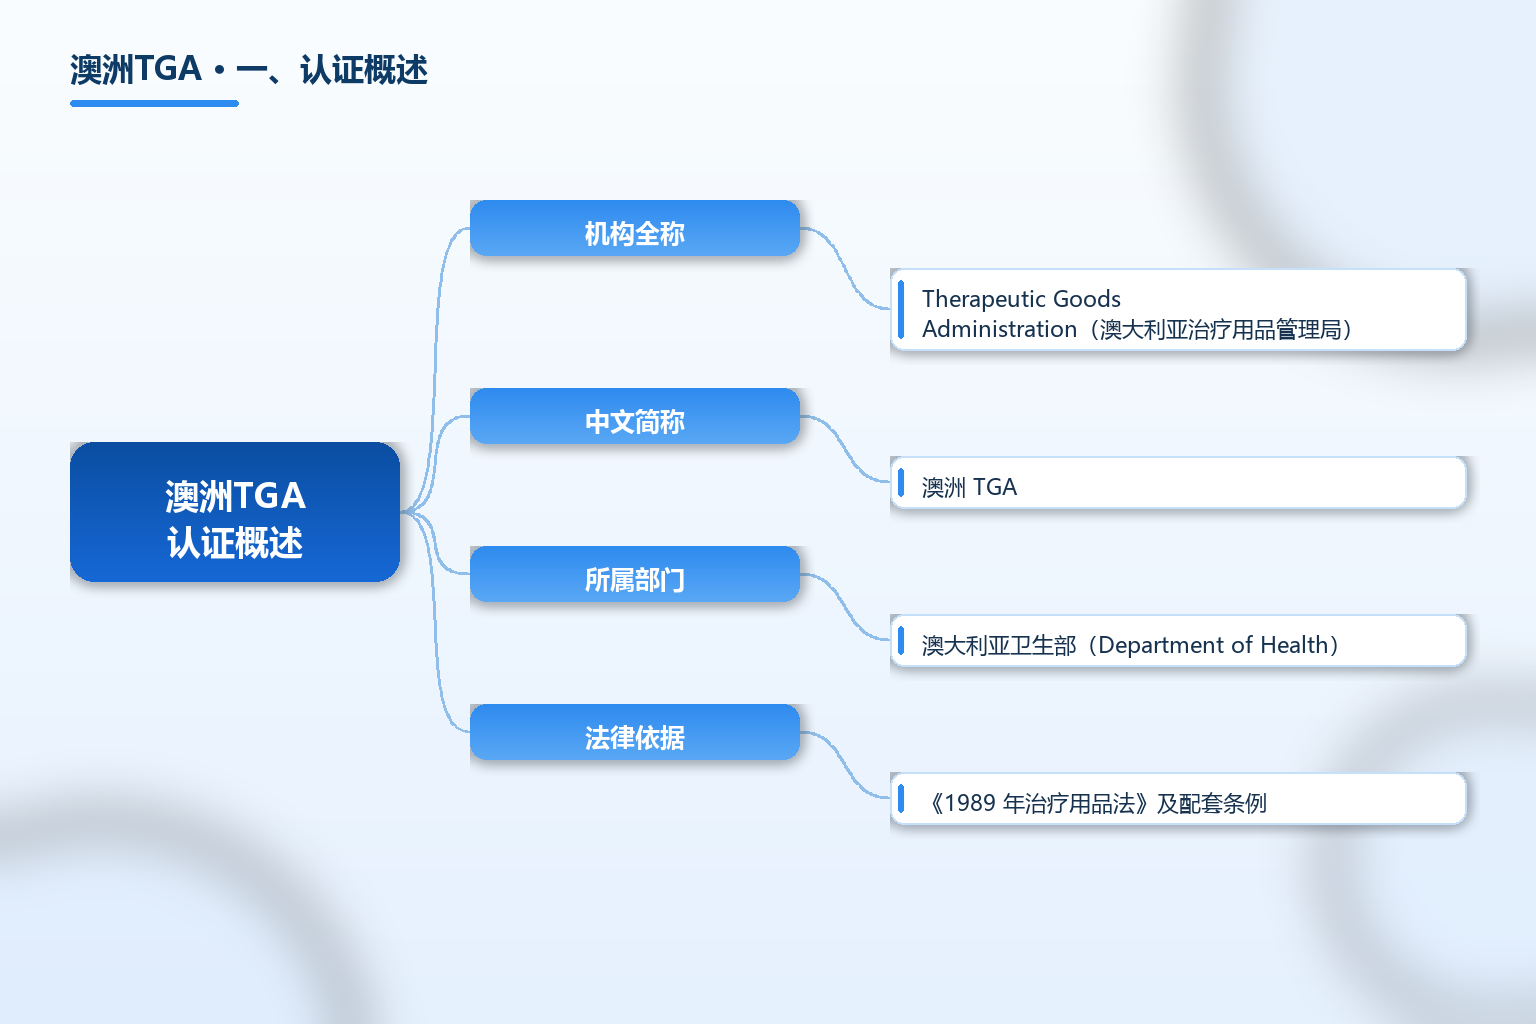
TGA 是 Therapeutic Goods Administration 的缩写,中文通常译为澳大利亚治疗用品管理局,隶属澳大利亚卫生部,依据《1989 年治疗用品法》(Therapeutic Goods Act 1989)对治疗用品进行评估、审评与上市后监管。它不是一个认证机构,也不是可以「买一张证书」的商业服务,而是监管机关——这个定性决定了卖家和它打交道的全部方式。
TGA 管的对象叫治疗用品(therapeutic goods),包括三类:药品(处方药、非处方药、补充药品,维生素和草药类归在这里)、生物制品(含人体细胞或组织的制品)、医疗器械(含体外诊断器械 IVD,从绷带、口罩到新冠抗原检测试剂、心脏起搏器)。判断一款产品是否属于治疗用品,依据是它的宣称用途和成分,而不是它长得像什么。这一点对跨境卖家尤其重要:很多在国内被当作「普通消费品」卖的产品,一旦在澳洲页面写了功效宣称,就可能被划入治疗用品范畴。
同时必须把它不管什么讲清楚。TGA 官方明确列出了不受其监管的领域:兽药(归澳大利亚农药与兽药管理局)、食品(归澳新食品标准局及州领地食品监管机构)、健康保险(归澳大利亚审慎监管局)、化妆品与化学品(归澳大利亚工业化学品引入署 AICIS)、医疗从业者(归澳大利亚卫生从业者监管局)。此外 TGA 也不提供临床建议、不保管个人医疗记录、不负责药品福利计划 PBS 的决策。
| 项目 | 内容 |
|---|---|
| 机构全称 | Therapeutic Goods Administration(澳大利亚治疗用品管理局) |
| 中文简称 | 澳洲 TGA |
| 所属部门 | 澳大利亚卫生部(Department of Health) |
| 法律依据 | 《1989 年治疗用品法》及配套条例 |
| 监管对象 | 药品、生物制品、医疗器械(含 IVD)及其他治疗用品 |
| 登记平台 | ARTG(Australian Register of Therapeutic Goods) |
| 申请主体要求 | 必须为澳大利亚本地法人或居民,即 Sponsor(申办者) |
| 医疗器械分类 | Class I、Class Is/Im、Class IIa、Class IIb、Class III、AIMD |
| 上市前文件 | 符合性评估证书或制造商符合性声明,作为制造商证据 |
| 费用机制 | 按服务收费并收年度费,属于成本回收型机构 |
| 审查时限口径 | 书面审查为主,申请按复杂度分级,公开资料提及 30 日 / 60 日的审核口径 |
| 信息完整度 | 官方指南与 ARTG 数据库公开,可在线核验登记信息 |
这张表传递三个关键判断。第一,门槛在「本地主体」上:只有澳大利亚本地注册的法人或居民才能作为 Sponsor 向 TGA 递件,海外制造商必须先在澳洲找到愿意承担法律责任的申办者,这与澳新电气产品的责任供应商逻辑类似。第二,门槛在「制造商证据」上:除低风险产品外,申请 ARTG 登记前必须先取得由 TGA、澳大利亚符合性评估机构或可比境外监管机构签发的符合性评估证书,或制造商符合性声明,这份文件要先被 TGA 接受,才谈得上递件。第三,TGA 是成本回收机构,费用与年度费是硬成本,不存在免费通道。
二、发展历程与背景
TGA 的监管框架来自 1989 年的治疗用品立法,此后经历多轮修订。真正影响跨境卖家的是近十年的三条演进线。
第一条是医疗器械分类与符合性评估的国际化。TGA 逐步承认欧盟公告机构等可比境外监管机构签发的符合性评估证书,让已经拿到 CE 认证的产品在澳洲递件时可以减少重复评估。这一安排降低了成本,但也提高了对文件质量的要求——如果欧盟证书的适用范围与澳洲申报的分类不一致,依然会被打回。
第二条是低风险产品的自我声明通道成型。Class I 医疗器械中不带测量功能、不供无菌供应的产品,Sponsor 提交制造商的符合性声明即可完成 ARTG 登记,不需要提交其他文件;不用于自测或即时检验的 Class 1 IVD 器械可以走自我声明流程。剩下风险更高、需要接受符合性评估的器械,则必须提交符合性评估证书。这个分流设计决定了不同产品的办理难度差距极大。
第三条是上市后监管的持续收紧。TGA 的事后监管手段包括对不良事件与投诉报告的风险评估与调查、核查符合性证据、对制造商质量管理体系与技术文档进行周期性检查,以及对制造商和申办者施加在特定期限内报告不良事件等信息的强制义务。公开资料显示,AIMD、Class III 与 Class IIb 级别器械的销售记录须保存十年,其他级别保存五年,未按要求报告或保存属于违规。
三、认证依据与适用范围
适用范围的判断起点是产品定性。卖家应该先回答两个问题:产品是否用于预防、诊断、治疗、缓解疾病或影响生理过程;产品页面、包装、说明书上是否做了相应宣称。如果答案是肯定的,它就可能属于治疗用品,需要走 ARTG 登记。TGA 提供了若干交互式决策工具帮助判断,包括治疗用品判定工具、食品与药品界面工具、运动补充剂判定工具;TGA 也明确说明,产品是否属于治疗用品的定性需要企业自行判断,监管机关不会代为认定。
第二个判断点是分类。医疗器械按风险由低到高分为 Class I、Class Is、Class Im、Class IIa、Class IIb、Class III 和 AIMD(有源植入医疗器械),体外诊断器械单独分类。分类结果决定三件事:需要哪一种符合性评估路径、需要提交哪些证据、以及登记后的合规义务强度。低风险产品走自我声明,风险升高后必须提交符合性评估证书,个别类别还需要接受 TGA 的申请审核或产品评估。
第三个判断点是需要区分「登记」和「评估」。ARTG 登记是把产品录入澳大利亚治疗用品注册库,登记之后产品才可以合法在澳洲供应;而评估是 TGA 对产品安全性、质量与有效性证据的实质审查。低风险产品的登记主要基于声明与证书核验,高风险产品则可能被选中接受审查,包括对标签、说明书、技术文档、广告材料、临床证据与风险管理文档的案头审核。把登记误解为「澳洲官方认可疗效」,是行业里最常见的认知偏差。
四、认证流程、周期与费用
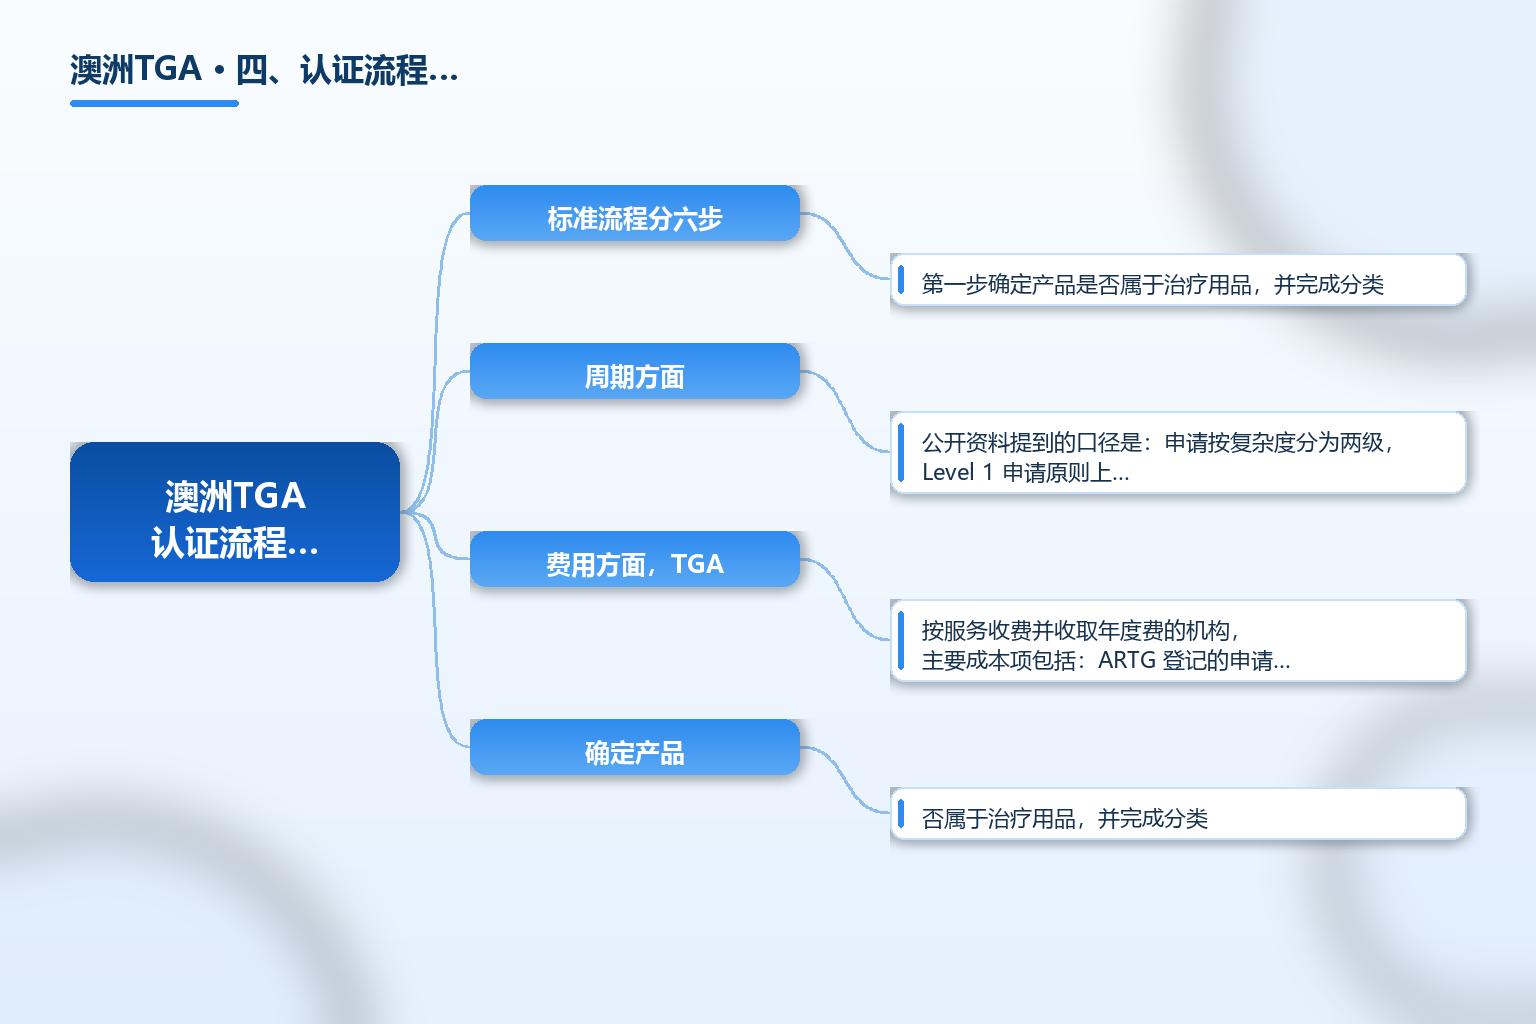
标准流程分六步。第一步确定产品是否属于治疗用品,并完成分类。第二步由制造商取得符合性评估证书或出具符合性声明。第三步在澳洲找到并确认 Sponsor,建立委托关系,Sponsor 需要有能力获取制造商的相关文件并承担后续责任。第四步由 Sponsor 申请 TGA 客户编号并开通 TGA Business Services 企业服务账户,这是递件的技术前提。第五步向 TGA 提交制造商证据并获得接受,然后提交 ARTG 登记申请。第六步通过初步评估后,TGA 按产品分类与证据来源决定审查强度,或直接批准登记,或选中申请进行审核。
周期方面,公开资料提到的口径是:申请按复杂度分为两级,Level 1 申请原则上在 30 日内完成审核,Level 2 原则上 60 日内完成审查,这两个时限均不含等待补件与补缴费用的时间。实际操作中,前置的符合性评估、找本地 Sponsor、文件翻译与整理往往占用更多时间,整体周期应按半年量级规划,而不是按天计算。
费用方面,TGA 是按服务收费并收取年度费的机构,主要成本项包括:ARTG 登记的申请费、按产品类别与评估路径计收的评估费、年度费(按 ARTG 条目向 Sponsor 收取)、以及本地 Sponsor 的服务费。由于评估路径与类别差异很大,费用区间跨度也很大,卖家应当要求 Sponsor 给出分项报价,并确认年度费的承担方是买家还是卖家,避免第二年出现预期外支出。另外,登记后的持续义务也是成本:质量管理体系维护、不良事件报告、销售记录保存、变更申报都需要持续投入。
五、合规与常见误区
误区一:把 TGA 当成「认证机构」,以为花一笔钱就能买张证书。TGA 是监管机关,产出的是 ARTG 登记条目,不是商业认证证书。凡是承诺「包过、包登记、无需本地主体」的中介,都要高度警惕。
误区二:分不清治疗用品与普通商品。化妆品归澳大利亚工业化学品引入署监管,食品归澳新食品标准局与州领地食品监管机构,兽药归澳大利亚农药与兽药管理局,这三块都不归 TGA 管。反过来,一个外形普通的膏体、粉剂或器械,只要宣称了治疗功效,就可能被划进 TGA 管辖范围。宣称怎么写,直接决定监管归属。
误区三:忽视本地 Sponsor 的法律责任。ARTG 登记必须由澳新本地法人或居民作为 Sponsor 提交,Sponsor 承担产品在澳洲供应的合规责任,包括配合 TGA 索取制造商文件、报告不良事件和召回信息。海外制造商既不是登记主体,也无法替代 Sponsor 承担责任。找 Sponsor 时应该核实其是否具备同类产品的维护能力,而不是只看报价。
误区四:以为拿到 ARTG 登记就等于疗效被官方认可。低风险产品的登记建立在自我声明基础上,TGA 主要核验声明与证书,并未对产品功效做实质评估。把登记号当作营销背书、在页面上放大宣传,可能触发 TGA 对广告宣传的合规执法。
误区五:忽略上市后的保存与报告义务。不同风险等级对应不同的销售记录保存年限,AIMD、Class III、Class IIb 要求保存十年,其他级别五年。同时不良事件与召回信息有强制报告义务,违反可能面临暂停或撤销登记、罚款乃至刑事责任。产品下架或停止供应不等于义务终止。
误区六:用一份文件覆盖所有型号。与澳新电气产品的逻辑类似,ARTG 条目与具体产品、具体分类、具体证据文件相对应,同一系列中参数差异明显的型号需要分别处理,不能靠一份代表型号的文件「带过」。
常见问题 FAQ
-
TGA 到底管什么? 管治疗用品,具体是药品(含维生素与草药等补充药品)、生物制品、医疗器械(含体外诊断器械)以及其他治疗用品如卫生棉条、消毒剂等。判断依据是产品的宣称用途和成分,不是产品形态。
-
TGA 不管什么? 不归 TGA 管的有:兽药、食品、健康保险、化妆品与化学品、医疗从业者执业资格。这些分别由澳大利亚农药与兽药管理局、澳新食品标准局及州领地食品监管机构、澳大利亚审慎监管局、澳大利亚工业化学品引入署、澳大利亚卫生从业者监管局负责。
-
海外公司能直接向 TGA 申请吗? 不能直接以制造商身份完成登记。ARTG 登记必须由澳大利亚本地法人或居民作为 Sponsor 提交,海外制造商需要与 Sponsor 建立委托关系,并提供符合性评估证书或符合性声明等制造商证据。
-
办理周期和费用大概是什么水平? 公开资料显示,申请按复杂度分级,Level 1 原则上 30 日、Level 2 原则上 60 日内完成审查,均不含补件时间。费用由申请费、评估费、年度费和本地 Sponsor 服务费构成,类别与路径不同差异很大,建议要求分项报价并明确年度费承担方。
-
已经有 CE 认证还需要做 TGA 吗? 需要。欧盟公告机构等可比境外监管机构签发的符合性评估证书可以被 TGA 接受为制造商证据,能减少重复评估,但 ARTG 登记这一步不能跳过,仍须由澳洲 Sponsor 提交申请。
总结
TGA 是监管机关而不是认证机构,它管的是治疗用品,管的是产品宣称与上市许可,不管化妆品、食品和兽药。对卖家来说,第一件事是判定产品定性与分类,第二件事是找到靠谱的澳洲 Sponsor,第三件事是把制造商证据准备到能被 TGA 接受的水平。
三个最容易吃亏的地方值得记住:不要在普通商品页面上随意写功效宣称,那可能直接改变监管归属;不要把 ARTG 登记当成官方疗效背书;不要低估上市后的保存与报告义务,销售的结束不等于合规义务的结束。
参考文章
- TGA 官网:《Medical device inclusion process》
- TGA 官网:《Overview of medical devices and IVD regulation》
- TGA 官网:《What is not regulated by us》
- TGA 官网:《Check if your health product is a non-prescription medicine》
- 澳大利亚卫生部官网:《Market authorisation for regulation》(2025 年 8 月 7 日更新)
- 澳大利亚议会图书馆:《Therapeutic goods: a quick guide》
- 台湾经济部国际贸易署(新南向政策资讯网):《澳洲医疗器材市场及法规简介》(ARTG 流程与保存年限)